$md 블록
MD 설정은 자세한 입력 파일에 적어 --input으로 넘긴다. 이 장의 예제에 쓴 파일이다.
$md
   temp=300.0      # 목표 온도 (K)
   time=100.0      # 전체 길이 (ps)
   dump=20.0       # 좌표 저장 간격 (fs)
   step=2.0        # 시간 간격 (fs)
   hmass=4         # 수소 질량 (amu)
   shake=1         # X–H 결합만 고정
   nvt=true        # 온도 조절기 켬
$end
단위가 항목마다 다르다는 점에 주의한다. time은 ps, dump와 step은 fs다.
SHAKE와 수소 질량
ORCA MD에서는 X–H 신축 때문에 0.5 fs를 썼다. xtb는 두 가지 방법으로 이 제약을 푼다. SHAKE로 X–H 결합 길이를 고정해 가장 빠른 진동을 없애고, 수소 질량을 1에서 4 amu로 늘려 남은 수소 운동을 느리게 한다. 평형 성질(어떤 컨포머에 얼마나 머무는지)은 질량에 의존하지 않으므로, 컨포머 탐색에는 이렇게 해도 문제가 없다.
shake | 고정하는 결합 | 쓸 만한 step |
|---|---|---|
0 | 없음 | 0.5 fs 안팎 |
1 | X–H 결합 | 2 fs (hmass=4와 함께) |
2 | 모든 결합 (기본값) | 4 fs (hmass=4와 함께) |
확산 계수나 진동 스펙트럼처럼 시간에 따른 성질을 계산할 때는 질량을 바꾸면 안 된다. hmass=1, shake=0으로 두고 시간 간격을 줄인다.
실행과 출력
# 최적화된 구조에서 시작
xtb xtbopt.xyz --alpb water --md --input md.inp > md.out

# 최적화부터 한 번에
xtb ala.xyz --alpb water --omd --input md.inp > md.out
궤적은 xtb.trj에 여러 프레임 xyz로 쌓이고, 주석 줄에 각 프레임의 에너지가 들어 있다.
출력 파일에는 일정 간격으로 시간, 위치 에너지, 운동 에너지, 온도, 전체 에너지가 표로 찍힌다.
마지막 좌표와 속도는 mdrestart에 저장되고, $md 블록에 restart=true를 넣고
같은 디렉터리에서 다시 돌리면 거기서 이어 간다.
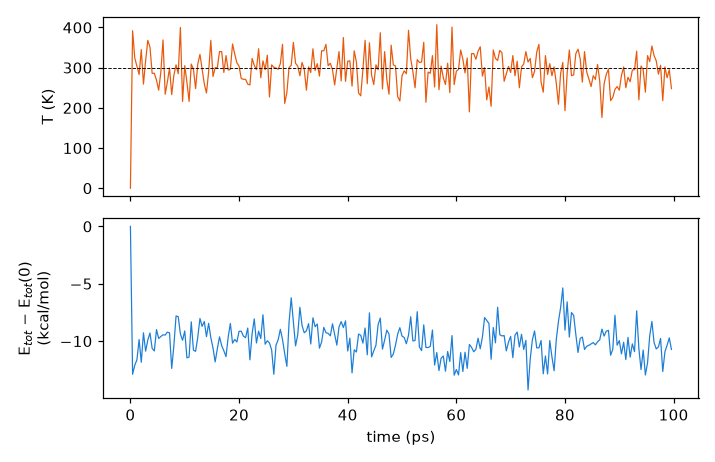
20 ps 이후의 순간 온도는 293.8 ± 41.6 K이고, xtb가 출력 끝에 적은 전체 평균은 299.6 K다. 분자가 22원자뿐이라 순간 온도가 ±40 K씩 흔들리는 것은 정상이다. 그림에서 0 ps의 온도가 0 K인 것은 첫 줄에서 온도를 아직 계산하지 않아 0으로 찍혔기 때문이다.
전체 에너지는 첫 1 ps 안에 약 10 kcal/mol 떨어진 뒤 일정한 폭으로 흔들린다. 이 계산은 온도 조절기(Berendsen)를 켠 NVT라서
전체 에너지가 원래 보존되지 않는다. 떨어진 에너지는 수치 오차로 생긴 드리프트가 아니라 온도 조절기가 빼낸 것이다.
mdrestart 없이 시작했으므로 xtb가 초기 속도를 직접 만들었고, 최적화된 구조(위치 에너지 극소)에 운동 에너지 0.0676 Eh를 얹어 출발했다.
300 K에서의 평균 운동 에너지(0.0256 Eh)보다 훨씬 크다. 이 여분이 위치 에너지로 옮겨 가고 온도 조절기가 초과분을 덜어 내면서
전체 에너지가 −32.9237 Eh에서 평균 −32.9390 Eh로 내려앉았다. 그 뒤로는 온도 조절기가 에너지를 넣었다 뺐다 하며 300 K 근처를 유지한다.
앞부분 몇 ps는 평형화 구간으로 보고 분석에서 뺀다.
예제 1: 처음 2 ps
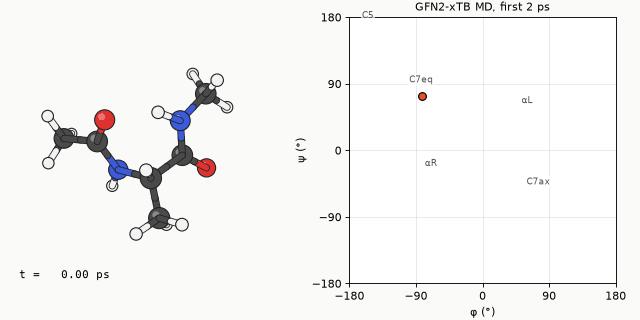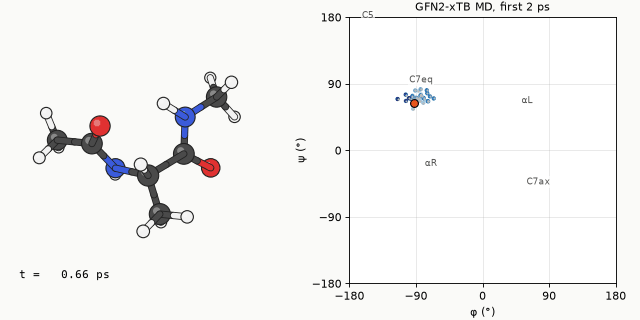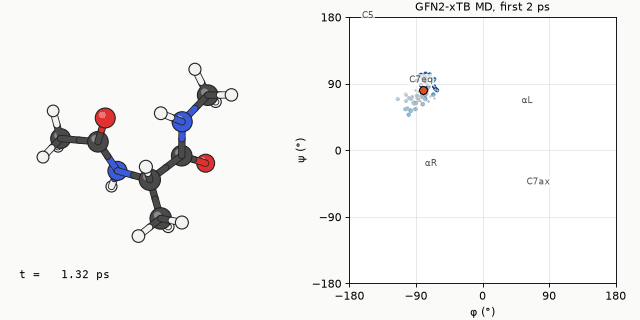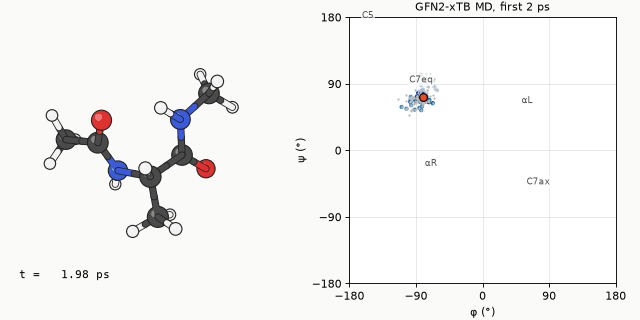
알라닌 다이펩타이드를 물(ALPB)에서 300 K로 돌린 궤적의 처음 2 ps를 20 fs 간격으로 그렸다. 오른쪽 φ/ψ 지도에서 주황색 점이 현재 위치, 파란 점이 최근 경로다. 이 시간 척도에서는 분자가 한 영역 안에서 떨리기만 하고 다른 영역으로 넘어가지 않는다.
예제 2: 100 ps
같은 궤적 전체를 0.5 ps 간격으로 추렸다. 프레임 사이가 멀어서 움직임은 끊겨 보이지만, 분자가 어느 영역에 얼마나 머무는지는 이쪽이 잘 보인다.
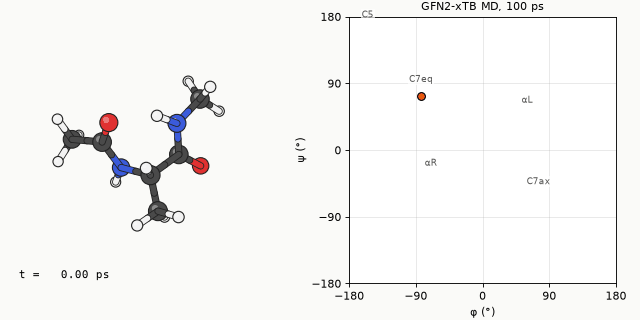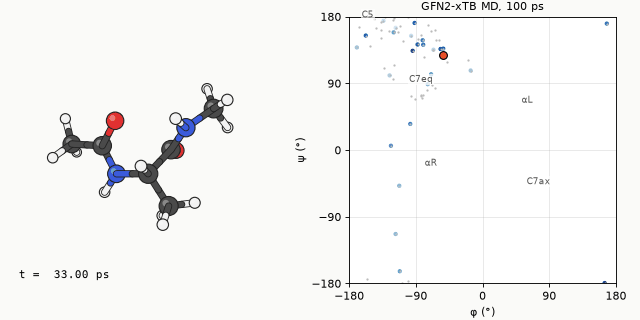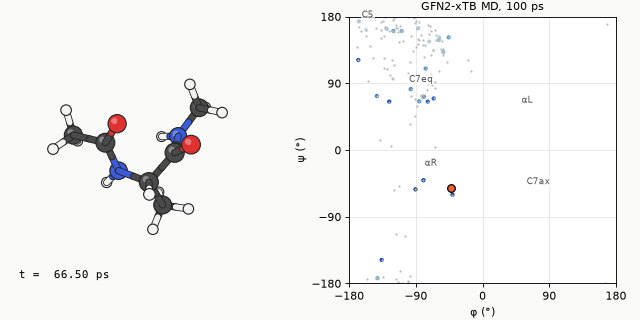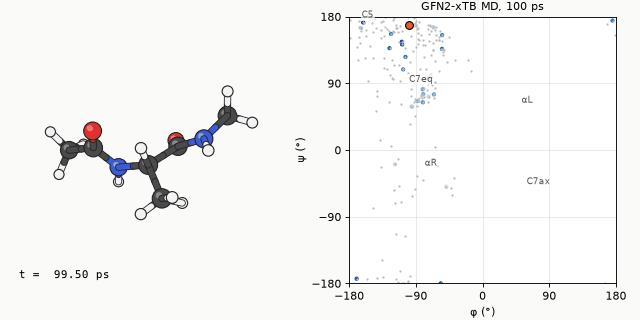
분자는 4 ps쯤 처음 C7eq를 벗어났고, 그 뒤로 지도 왼쪽 절반(φ < 0)의 세 영역을 오갔다. 5000프레임을 ψ로 나눠 보면 ψ가 120° 위(또는 −150° 아래)인 C5/β 쪽 펼친 영역에 61%, C7eq(30° ≤ ψ ≤ 120°)에 27%, αR(−120° < ψ < 30°)에 12% 머물렀다. 200 fs 넘게 머문 경우만 한 번의 방문으로 세면 영역이 바뀐 횟수는 43번이고, 대부분(31번)이 서로 붙어 있는 C7eq와 펼친 영역 사이의 왕복이다. C7eq와 αR 사이는 10번, αR과 펼친 영역 사이는 2번이었다. 100 ps 동안 φ가 0°에서 150° 사이로 넘어간 적은 한 번도 없어서, αL과 C7ax는 방문하지 못했다. φ가 +150° 이상인 프레임이 조금 있지만, 이것은 −180°와 이어진 펼친 영역의 가장자리다.
메타다이내믹스
xtb의 메타다이내믹스는 ORCA처럼 이면각 같은 집합 변수를 고르지 않는다. 대신 지금 구조와 과거에 저장한 구조들 사이의 RMSD를 바이어스 변수로 쓴다. 이미 가 본 구조와 닮을수록 에너지를 올려서 분자를 새로운 모양 쪽으로 민다. 무엇을 집합 변수로 삼을지 몰라도 된다는 것이 장점이고, 자유에너지 지형을 정량적으로 되짚기는 어렵다는 것이 단점이다. CREST가 컨포머를 찾는 데 쓰는 것도 이 방식이다.
$md
   temp=300.0
   time=100.0
   dump=20.0
   step=2.0
   hmass=4
   shake=1
   nvt=true
$end
$metadyn
   save=100        # 기준 구조를 몇 개까지 저장할지
   kpush=0.05      # 바이어스 세기 (Eh)
   alp=1.0         # 가우시안 바이어스의 폭 매개변수
$end
xtb xtbopt.xyz --alpb water --metadyn --input metad.inp > metad.out
입력은 위 그대로 돌아갔고, 100 ps에 302초가 걸려 보통 MD(303초)와 거의 같았다. 바이어스 계산에 드는 비용은 무시할 만하다.
다만 출력 끝을 보면 평균 온도가 목표 300 K가 아니라 411.8 K이고, 그 아래에 thermostating problem이라는 줄이 찍혀 있다.
계산이 멈추지는 않지만, 바이어스가 분자를 미는 동안 Berendsen 온도 조절기가 300 K를 지키지 못했다는 표시다.
컨포머 후보를 모으는 용도라면 온도가 높은 편이 오히려 넓게 훑는 데 도움이 되지만, 이 궤적을 300 K의 성질로 읽으면 안 된다.
온도를 목표에 가깝게 두고 싶으면 kpush를 줄인다.
MD와 메타다이내믹스 비교
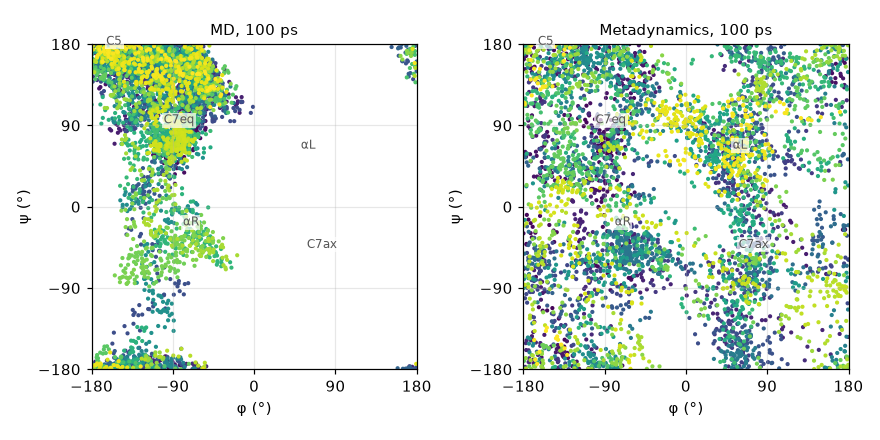
같은 길이(100 ps)의 보통 MD와 메타다이내믹스가 φ/ψ 지도를 얼마나 덮는지 비교했다. 점의 색은 시간이다(보라 → 노랑).
| 보통 MD | 메타다이내믹스 | |
|---|---|---|
| 지도를 30° × 30° 칸으로 나눴을 때 방문한 칸 (144칸 중) | 60 | 142 |
| φ가 0°–150°인 프레임 (αL, C7ax 쪽) | 0% | 38% |
| 벽시계 시간 (8코어) | 303초 | 302초 |
보통 MD는 지도 왼쪽 절반의 C7eq, 펼친 영역, αR 사이만 오갔다. φ를 양수로 뒤집으려면 높은 장벽을 넘어야 하는데, 300 K에서 100 ps로는 부족했다. 메타다이내믹스는 같은 시간에 144칸 중 142칸을 밟았고, αL과 C7ax에도 여러 번 들어갔다가 나왔다. 다음 장에서 CREST가 1.13 kcal/mol 위에서 찾는 C7ax 컨포머도, 보통 MD만 돌렸다면 이 길이로는 나오지 않았다.
메타다이내믹스 궤적은 바이어스가 걸린 상태라서, 각 영역에 머문 시간을 그대로 볼츠만 분포로 읽으면 안 된다. 넓게 훑어 후보 구조를 모으는 용도로 쓰고, 에너지 순서는 모은 구조를 따로 최적화해서 정한다. 이 과정을 자동화한 것이 다음 장의 CREST다.