NOTE 32-01-00 · 시스템 개요와 화학적 배경
1. 일반 사항
A. 목적
- 이 노트는 Cu 표면 위 벤젠-에탄올 경쟁 흡착 시스템의 화학적 배경과 시뮬레이션 셀 기하를 다룬다.
- 이 노트는 흡착을 이루는 세 가지 기여, 다섯 단계 프로토콜, 분석 대상 물리량을 정한다.
B. 적용 범위
- 박스 30 × 30 × 41.895 ų,
boundary p p f의 슬랩 시스템에 적용한다. - UROPS run 의
opls.data에 든 Cu 슬랩과 Cu-유기 LJ 계수를 기준으로 한다.
C. 결과 요약
opls.data의 Cu 슬랩은 fcc(100) 이 아니라 bcc 쌓임이다. 주기 경계를 사이에 두고 원자가 1.08 Å 까지 붙어 있다.- Heinz et al. (2008) 의 12-6 Cu 파라미터는 ε = 4.72 kcal/mol, σ = 2.330 Å 이다.
- UROPS run 의 Cu-유기 ε 는 Heinz 값을 기하 평균한 값보다 약 30배 약하다.
2. 준비 정보
A. 필요한 개념
- LAMMPS 기초(NOTE 31-01-00 ~ 31-08-00).
- 면심입방(fcc) 결정 구조와 밀러 지수.
- 물리 흡착과 화학 흡착의 구분.
B. 참조 자료
| 참조 | 제목 |
|---|---|
| Heinz 외 (2008) | H. Heinz, R. A. Vaia, B. L. Farmer, R. R. Naik, "Accurate Simulation of Surfaces and Interfaces of Face-Centered Cubic Metals Using 12-6 and 9-6 Lennard-Jones Potentials", J. Phys. Chem. C 112, 17281-17290 (2008). DOI: 10.1021/jp801931d |
| Vitos 외 (1998) | L. Vitos, A. V. Ruban, H. L. Skriver, J. Kollár, "The surface energy of metals", Surf. Sci. 411, 186-202 (1998). DOI: 10.1016/S0039-6028(98)00363-X |
| Irving, Kirkwood (1950) | J. H. Irving, J. G. Kirkwood, "The Statistical Mechanical Theory of Transport Processes. IV. The Equations of Hydrodynamics", J. Chem. Phys. 18, 817-829 (1950). DOI: 10.1063/1.1747782 |
| Tyson, Miller (1977) | W. R. Tyson, W. A. Miller, "Surface free energies of solid metals: Estimation from liquid surface tension measurements", Surf. Sci. 62, 267-276 (1977). DOI: 10.1016/0039-6028(77)90442-3 |
| Mishin 외 (2001) | Y. Mishin, M. J. Mehl, D. A. Papaconstantopoulos, A. F. Voter, J. D. Kress, "Structural stability and lattice defects in copper: Ab initio, tight-binding, and embedded-atom calculations", Phys. Rev. B 63, 224106 (2001). DOI: 10.1103/PhysRevB.63.224106 |
| NOTE 32-03-00 | 힘장 비교 |
| NOTE 32-05-00 | 5단계 프로토콜 |
| NOTE 32-07-00 | 분석 방법 |
| 예제 E3 | Cu(100) 슬랩 |
D. 관련 파일
| 항목 | 용도 |
|---|---|
opls.data |
UROPS run 의 데이터 파일 (Cu 371원자 포함) |
3. 절차
A. 화학적 배경 확인
- 벤젠과 에탄올은 서로 다른 결합 양상을 갖는 대표적인 유기 분자이다.
- 벤젠은 비편극성(nonpolar) π-전자 시스템을 가진다.
- 에탄올은 극성(polar) 수산기(-OH)를 통해 수소 결합 네트워크를 형성한다.
- 두 분자가 섞인 액체가 전이금속 표면에 닿을 때 어느 쪽이 먼저 흡착하는지는 분리 공정과 촉매 설계에서 중요한 문제다.
- 구리(Cu)는 채워진 3d 궤도를 가지는 대표적인 fcc 금속이다. 가스상 벤젠 분자의 π-궤도와 도너-억셉터 상호작용을 형성할 수 있다(Cu의 [Ar]3d¹⁰4s¹ 전자 배치를 참고).
- 에탄올은 표면 위에서 수산기를 통한 수소 결합과 메틸기를 통한 약한 분산력으로 흡착한다.
- 두 분자가 동시에 존재하면 표면 점유 경쟁이 발생한다.
B. 시뮬레이션 셀 기하 설정
경고
UROPS run 의 opls.data 에 든 Cu 슬랩은 fcc(100) 이 아니다.
- Cu 371원자는 z = 0, 1.81, 3.62, 5.42, 7.23 Å 의 다섯 층에 81, 64, 81, 64, 81개씩 있다.
- 한 층은 간격 3.615 Å 의 정사각 격자이다. 다음 층은 a/2 높이에서 (a/2, a/2) 만큼 밀려 있다. 이것은 bcc 쌓임이다.
- 최근접 거리가 3.13 Å 로 fcc Cu 의 2.56 Å 보다 길다.
- 81원자 층은 한 줄에 9개라 9 × 3.615 = 32.5 Å 인데 박스는 30 Å 이다. 그래서 x(또는 y) = 0 과 28.92 Å 의 원자가 주기 경계를 사이에 두고 1.08 Å 까지 붙어 있다.
fcc(100) 슬랩은 lattice fcc 3.615 와 create_atoms 로 만드는 편이 안전하다(예제 E3). 그때는 박스 가로를 격자 상수의 정수배(예: 8 × 3.615 = 28.92 Å)로 맞춘다.
- 슬랩 기하(slab geometry)를 다음과 같이 구성한다.
- 박스 크기를 30 × 30 × 41.895 ų 로 둔다.
- 경계 조건을 x, y 방향 주기적, z 방향 비주기로 둔다(
boundary p p f). - z 축 하단에 fcc Cu 슬랩을 배치한다(격자 상수 a = 3.615 Å).
- Cu 슬랩 위 진공-액체 영역에 벤젠과 에탄올을 무작위로 배치한다.
참고 표면 흡착 시뮬레이션에서는 보통 z 축을 비주기로 둔다. 슬랩 위에 진공 영역을 두어, 두 분자가 표면으로 들어오고 떨어져 나가는 과정을 자연스럽게 보기 위해서다.
wall/lj93 벽이 있다. x·y는 주기 경계(p),
z는 비주기 경계(f)다. 그림은 시스템 구성 모식도이며, 실제 Cu(100) 슬랩의
원자 배열은 아래 그림 2에서 확인할 수 있다.
C. Cu 슬랩의 결정학적 면 확인
- 노출면이 (100) 인지 (111) 인지는 슬랩을 자르는 결정 방향으로 정해진다.
- 두 결정면의 성질을 비교한다.
| 결정면 | 표면 원자 밀도 (atoms/Ų) | 표면 에너지, 계산 (J/m²) | 특징 |
|---|---|---|---|
| Cu(100) | 0.153 | 2.17 | 정사각형 배열, hollow site |
| Cu(111) | 0.177 | 1.95 | 육각형 배열, 가장 안정 |
참고 표면 원자 밀도는 $2/a^2$와 $4/(\sqrt{3}a^2)$로 계산했다. 표면 에너지는 Vitos 외 (1998), Surf. Sci. 411, 186 의 DFT 값이다. 면 평균 실험값은 약 1.79 J/m² (Tyson & Miller 1977) 로, 계산값보다 낮다.
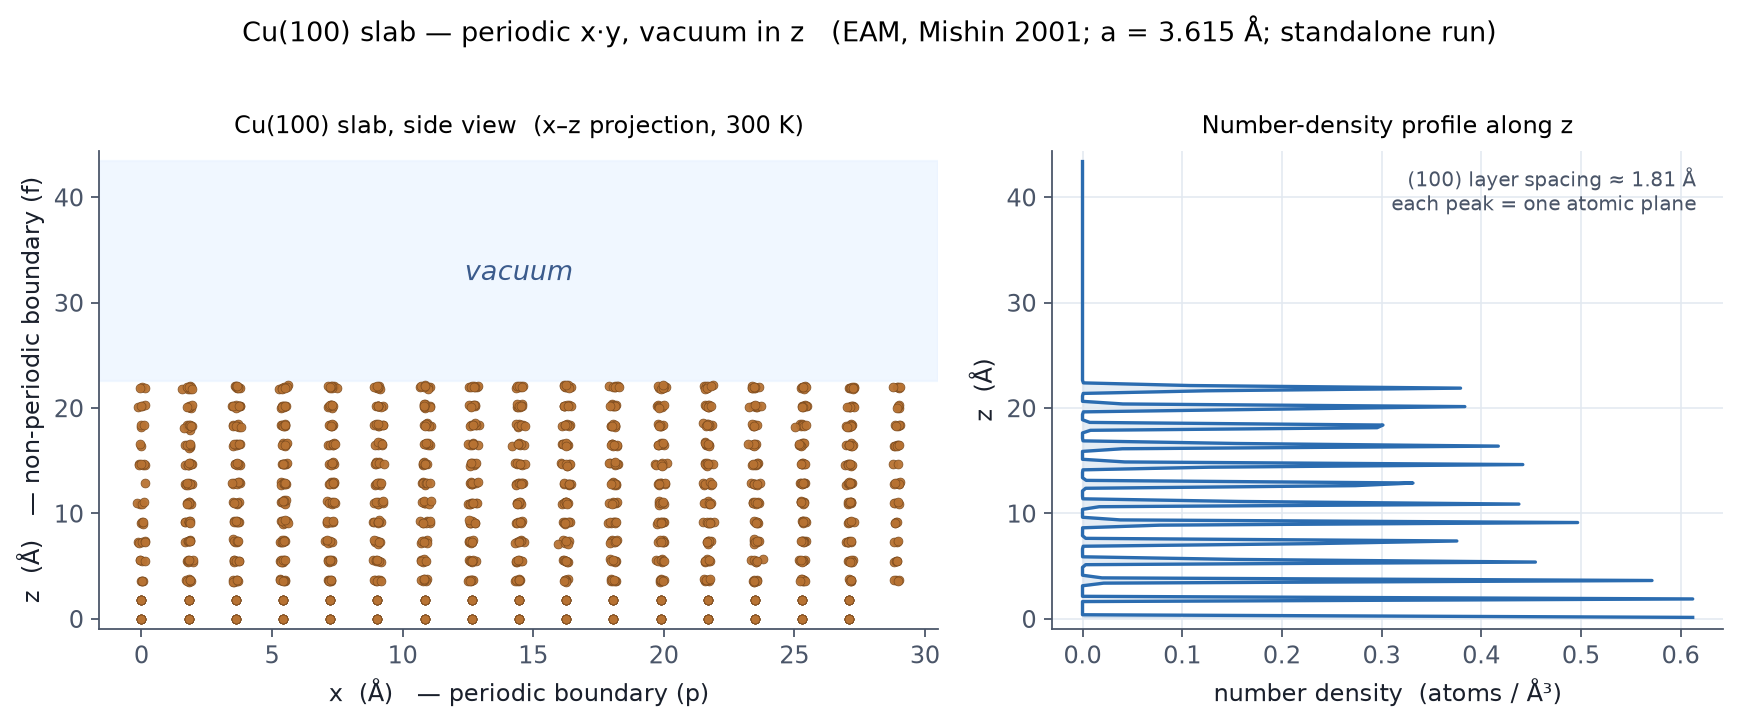
boundary p p f의 슬랩+진공 구조가
수치로 드러난다. 이 그림은 금속 슬랩만 따로 돌린 것이고, 본문의 production 단계에서는
이 슬랩 위에 유기 분자를 올리고 Cu를 고정한다.
참고 위 슬랩 기하를 데이터 파일 없이 EAM만으로 만들어 실행하는 예제는 예제 E3 — Cu(100) 슬랩 이다. 전체 입력과 z 밀도 프로파일 출력을 한자리에서 확인할 수 있다.
D. 흡착 기여 분해
- 이 시스템의 흡착을 세 가지 기여로 나눈다.
- 분산 인력(London dispersion)을 Cu 원자와 유기 분자 사이의 비결합 12-6 Lennard-Jones 항으로 모형화한다.
- Heinz et al. (2008) 의 12-6 Cu 파라미터는 ε = 4.72 kcal/mol, σ = 2.330 Å 이다.
- 2.616 Å 은 σ 가 아니라 퍼텐셜 최소 위치 $r_0 = 2^{1/6}\sigma$ 이다.
경고 UROPS run 은 Heinz 값을 쓰지 않았다. Cu-Cu 는 EAM (Mishin 2001) 이고, Cu-유기 쌍은 ε = 0.012–0.029 kcal/mol 을 직접 넣었다. Heinz 값을 기하 평균으로 섞으면 벤젠 C-Cu 가 0.575 kcal/mol 인데, 실제 입력은 0.0187 kcal/mol 로 약 30배 약하다(3장).
- 정전기 상호작용(Coulomb)을 장거리 방법으로 처리한다. PPPM 또는 MSM을 쓴다.
참고 에탄올의 -O-H 결합은 큰 부분 전하 (q_O ≈ -0.7, q_H ≈ +0.435) 를 가지므로 장거리 정전기 처리가 꼭 필요하다.
- π-d 궤도 상호작용은 LJ 파라미터에 녹여 간접적으로 표현한다. 고전 힘장은 이 효과를 명시적으로 다루지 않는다.
경고 양자역학적 효과를 제대로 잡으려면 DFT 나 ReaxFF가 필요하다. 여기서는 INTERFACE-FF의 LJ 파라미터가 금속의 표면 에너지에 fit되어 있어 계면 거동을 어느 정도 재현한다고 기대할 수 있다. 그러나 위처럼 Cu-유기 ε 를 따로 줄였다면 그 근거는 사라진다.
E. 다섯 단계 프로토콜 구성
- 시뮬레이션을 다음 다섯 단계로 진행한다.
| 단계 | 명칭 | 목적 | 이유 |
|---|---|---|---|
| 1 | 소프트 완화 (Soft potential relaxation) | 원자 중첩 해소 | 초기 무작위 배치에서 발생하는 비물리적 큰 힘 제거 |
| 2 | 에너지 최소화 (Minimization) | 국소 최소점 도달 | 0 K 정적 평형 구조 (potential energy surface의 minimum) |
| 3 | 단계적 가열 (Staged heating) | 0.1 K → 300 K 점진 가열 | 운동 에너지를 천천히 주입하여 구조 붕괴 방지 |
| 4 | 평형화 (Equilibration) | 300 K NVT 평형 | 열역학적 평형 분포 확보, 자기 상관 시간 이상 |
| 5 | Production | 통계 수집 | 평형 앙상블 평균 계산 |
참고 단계별로 왜 필요한지는 5단계 프로토콜에서 자세히 다룬다.
4. 시험 및 검사
A. 분석 대상 물리량
- 이 시뮬레이션에서 다음 물리량을 계산한다.
- 동경 분포 함수(Radial Distribution Function, g(r)): 분자 간 구조 상관.
- 밀도 프로파일(z 방향): 계면에서의 분자별 분포.
- 분리 효율 지수(Separation Efficiency Index, SEI): 0 (완전 혼합) ~ 1 (완전 분리).
- 흡착 에너지: 표면 결합 강도의 정량 지표.
- 계면 장력(Irving-Kirkwood 방법): 계면의 열역학적 안정성.
참고 분석 방법은 분석 방법에서 자세히 다룬다.